
Cistinosis ocular: a propósito de un caso.
Ocular cystinosis: about a case.
Autores:
1Serrano García, Yanier; 2Duperet Carvajal, Danay; 3Pujal Cruz, Keili; 4Gallardo Roca, Leonor; 5Agramonte Cuan, Mabel.
1Hospital Universitario Manuel Ascunce Domenech. Camagüey. Camagüey. Cuba. E-mail: yaniersg@gmail.com ORCID: https://orcid.org/0000-0003-2142-848X
2Hospital General Dr. Juan Bruno Zayas. Santiago de Cuba. Santiago de Cuba, Cuba. E-mail: duperetc@gmail.com ORCID https://orcid.org/0000-0002-4015-2549
3Hospital Materno Ana Betancourt de Mora. Camagüey. Camagüey. Cuba. E-mail: keilipujalcruz@gmail.com ORCID https://orcid.org/0009-0000-3428-2892
4Hospital Universitario Manuel Ascunce Domenech. Camagüey. Camagüey. Cuba. E-mail: leogr.cmw@infomed.sld.cu ORCID https://orcid.org/0000-0001-8864-6399
5Hospital Universitario Manuel Ascunce Domenech. Camagüey. Camagüey. Cuba E-mail: mabel.agte@nauta.cu ORCID https://orcid.org/0009-0001-4063-3916
Serrano García, Yanier; Duperet Carvajal, Danay; Pujal Cruz, Keili; Gallardo Roca, Leonor; Agramonte Cuan, Mabel. Cistinosis ocular: a propósito de un caso. Rev UNIANDES Ciencias de la Salud 2024 ene-abr; 7(1): 87 – 96.
https://doi.org/10.61154/rucs.v7i1.3340
Recibido: 14/11/2023
Revisado: 15/12/2023
Aprobado: 20/12/2023
Publicado: 04/01/2024
RESUMEN:
La cistinosis enfermedad genética de herencia autosómica recesiva. La mutación se encuentra en el gen CTNS (cromosoma 17p13), que es el encargado de codificar la proteína lisosomal cistinosina, produce la acumulación de cistina en diferentes órganos, entre ellos el globo ocular, pudiendo afectar diversas estructuras de este. Presentamos un caso de cistinosis que acudió al Instituto Oftalmológico Nacional de Angola, paciente femenina de 32 años, con antecedentes de salud aparente que refiere haber comenzado hacia dos meses con lagrimeo, fotofobia y sensación de cuerpo extraño, al examen biomicroscópico que presenta depósitos corneales de cristales de cistina en todo su espesor, exceptuando el endotelio, realizándose estudios complementarios generales y oculares. Se indica tratamiento con colirio de Clorhidrato de Cisteamina al 0,55% y lágrimas artificiales en gel, mejorando la sintomatología presentada.
Palabras clave: cistinosis; depósitos; cistina; Cisteamina; córnea.
ABSTRACT:
Cystinosis is a genetic disease with autosomal recessive inheritance. The mutation is found in the CTNS gene (chromosome 17p13), which is responsible for encoding the lysosomal protein cystinosin, produces the accumulation of cystine in different organs, including the eyeball, and can affect various structures of the same. We present a case of cystinosis who attended the National Ophthalmological Institute of Angola, a 32-year-old female patient, with an apparent health history who reported having started two months ago with tearing, photophobia and foreign body sensation, on biomicroscopic examination showing corneal deposits of cystine crystals throughout their thickness, except the endothelium, performing complementary general and ocular studies. Treatment with 0.55% Cysteamine Hydrochloride eye drops and artificial tears in gel is indicated, improving the symptoms presented.
Key words: cystinosis, deposits, cystine, Cysteamine, cornea.
INTRODUCCCION:
La cistinosis es una enfermedad hereditaria autosómica recesiva rara causada por las mutaciones con pérdida de función del gen CTNS (cromosoma 17p13), que codifica la cistinosina. La cistinosina es una proteína transmembrana específica para el transporte de cistina desde el lisosoma acitoplasma celular. Su ausencia produce un depósito progresivo de cistina intralisosomal que constituye el principal marcador diagnóstico de la enfermedad. Se estima una incidencia anual de 1/100.000-200.000 recién nacidos y una prevalencia de 1-9/1.000.000 de población.1 Tiene una mayor incidencia en algunas regiones de Francia, Gran Bretaña y Canadá.2 La mutación más frecuente en el gen CTNS es una deleción de 57 Kb.1
En el interior del lisosoma, el aminoácido cisteína se oxida y forma cistina, compuesto poco soluble. En pacientes con cistinosis se produce un acúmulo de cistina que precipita en forma de cristales en todas las células del organismo, especialmente en tejido renal y ocular. El aumento de la concentración lisosomal de cistina se asocia al aumento de la apoptosis celular y del estrés oxidativo, y con alteraciones del metabolismo del glutatión y ácido araquidónico.1
Otros mecanismos patogénicos involucrados son de tipo inflamatorio y de sobrecarga o «estrés de retículo endoplásmico», que conducen finalmente a la muerte celular. 1
Existen tres formas de la enfermedad, la forma de presentación más temprana y severa que se conoce como cistinosis nefropática infantil y constituye el 95% de los casos, las otras dos formas son la juvenil y del adulto o no nefropática. 3 La forma infantil se presenta en uno de cada 200 000 individuos y suele detectarse entre los cuatro y 12 meses de edad, es más común entre los francocanadienses; sin embargo, no se ha descrito ninguna predisposición por sexos, la forma adolescente, en la segunda década y la forma adulta, desde los 15 hasta los 50 años.4
Clasificación:
Forma infantil o nefropática: se caracteriza por enanismo y disfunción renal progresiva, con depósito de cristales policromáticos finos de cistina en conjuntiva, estroma corneal y otras partes del ojo; siempre es mortal en la primera década de la vida, si no se realiza trasplante renal. 4
Forma intermedia o del adolescente: tiene una afectación renal menos grave, produciéndose la muerte en la segunda o tercera décadas de la vida.4
Forma adulta: la esperanza de vida es normal.2, 4
En 1960 se demostró por primera vez el incremento de los niveles de cistina intracelulares en la fracción granular de los leucocitos, para entonces considerarla una enfermedad de depósito asociada al Síndrome de Fanconi y aunque en la actualidad se han identificado otras causas esta sigue siendo la más común de las formas hereditarias.3
Lo anterior sirvió de motivo para la realización de la siguiente presentación de caso, con el objetivo de exponer aspectos importantes sobre el diagnóstico, tratamiento y conducta a seguir de esta entidad.
PRESENTACIÓN DEL CASO:
Paciente femenina de 32 años, ama de casa, negra, con antecedentes de salud aparente que acude a consulta de oftalmología por presentar lagrimeo, fotofobia y sensación de cuerpo extraño, niega antecedentes personales y familiares de enfermedades oculares y generales.
Datos positivos al examen oftalmológico:
|
|
OD |
OI |
|
Agudeza Visual sin corrección |
1.0 |
1.0 |
|
Tensión Ocular Aire (corregida por paquimetría) |
16 mmHg |
18 mmHg |
|
Paquimetría corneal |
560 |
560 |
|
Queratometría |
43.00 |
43.00 |
|
Microscopia Endotelial Conteo Celular |
2523 |
2942 |
|
Anexos |
Lagrimeo |
Lagrimeo |
|
Segmento Anterior |
Córnea con presencia de depósitos cristaloides afectando 2/3 partes del estroma anterior. (FIG. 1- 3) Pupilas isocóricas normorreactivas. Cristalino transparente. |
Córnea con presencia de depósitos cristaloides afectando 2/3 partes del estroma anterior. (FIG. 4- 6) Pupilas isocóricas normorreactivas. Cristalino transparente. |
|
Medios |
Transparentes |
Transparentes |
|
Fondo de Ojo |
Papila de bordes bien definidos con excavación fisiológica no presencia de exudados ni hemorragias, retina aplicada. |
Papila de bordes bien definidos con excavación fisiológica no presencia de exudados ni hemorragias, retina aplicada. |
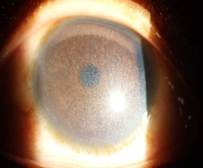
Figura 1
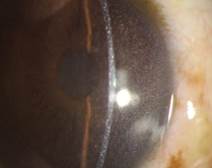
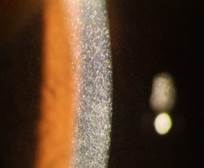
Figura 2 Figura 3
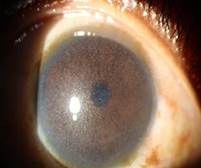
Figura 4
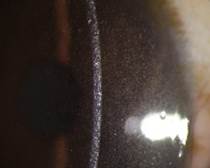
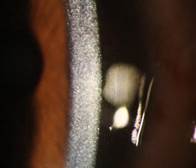
Figura 5 Figura 6
La paciente llega a la consulta sin comenzar a realizar terapia medicamentosa por lo cual se indican exámenes generales ante la sospecha de una enfermedad general con manifestaciones oculares indicándosele exámenes de clínica sanguínea y orina, donde solo se constata en la orina: de aspecto turbio, color amarillo oscuro. Sedimento urinario con presencia de más de 20 leucocitos, con numerosas células epiteliales y bacterias numerosas, se decide iniciar con terapia antimicrobiana e indicar ecografía renal y exámenes evolutivos, llevando seguimiento por medicina interna.
De acuerdo con la sintomatología y signos encontrados al examen físico oftalmológico planteamos la posibilidad de una cistinosis ocular de causa no nefropática del adulto colocando tratamiento con Clorhidrato de Cisteamina al 0,55% y lubricantes oculares en gel mostrando una evolución favorable sin presencia de los síntomas descritos inicialmente, manteniendo iguales signos clínicos luego de dos meses de evolución.
DISCUSIÓN:
La enfermedad puede comenzar en diferentes etapas de la vida, con distintas formas clínicas de presentación, que se clasifican en: 2
• Infantil (Cistinosis nefropática infantil): es el subtipo más grave, pues hay pérdida completa de la cistinosina y, por tanto, múltiples manifestaciones sistémicas. Además de la afectación corneal, hay que destacar la afectación renal, que da lugar a un Síndrome de Fanconi a edades tempranas.
• Juvenil (Cistinosis nefropática juvenil): es un subtipo menos severo, de debut juvenil o tardío, con afectación renal y corneal. 2
• Adulta (Cistinosis no nefropática o del adulto): existe afectación corneal, exclusivamente. 2
Las dos últimas formas sólo presentan pérdida parcial de la función de la cistinosina. 2La afectación ocular en la cistinosis es universal. La presencia de cristales de cistina en la córnea es un criterio diagnóstico de esta enfermedad.1 Puede afectar tanto al segmento anterior del ojo como al posterior, aunque principalmente, se caracteriza por la presencia de depósitos de cristales de cistina corneales, fundamentalmente en el estroma.2 El depósito de cistina en la Córnea se considera una complicación mayor, produciendo fotofobia, úlceras y queratopatía en banda. Los cristales pueden depositarse también en retina, iris, cuerpo ciliar y músculos extraoculares.3
Estos depósitos empiezan a acumularse en la córnea periférica anterior y progresan hacia la central y hacia capas más profundas, no siendo frecuente su acumulación en el eje visual.2
Por este motivo, la agudeza visual rara vez se ve comprometida. La microscopía confocal ha demostrado la existencia de cristales desde epitelio a estroma, pero no en endotelio. Como consecuencia de la acumulación de estos depósitos, el paciente puede presentar fotofobia, dolor y deterioro visual. A nivel del segmento anterior, también pueden aparecer depósitos en la conjuntiva, el iris y el cuerpo ciliar. Como complicaciones en el polo anterior encontraremos la queratopatía punteada, queratitis filamentosa, erosiones corneales recurrentes,2 depósito de calcio en la membrana de Bowman o queratopatía en banda, que cuando afecta al eje visual provoca disminución de visión,1 neovascularización corneal, sinequias posteriores, bloqueo y glaucoma secundario.2 Disminución de la producción de lágrimas y ojo seco.1
La acumulación de cristales en el segmento posterior se localiza en la retina, coroides y nervio óptico. Se manifiesta como retinopatía pigmentaria con visión del color y nocturna reducidas y sensibilidad al contraste disminuido, además de pérdida de campo y de visión central. Se han descrito zonas parcheadas pigmentadas y despigmentadas pueden progresar y dar lugar a una maculopatía con disminución de la agudeza visual.2
La afectación retiniana provoca una degeneración de los fotorreceptores, principalmente de los bastones, que altera el campo visual periférico y la visión nocturna, pero que puede reducir la visión central. Manifestaciones neuro-oftalmológicas (papiledema y oftalmoplejía) secundarias al aumento de la presión intracraneal. En las formas tardías de la enfermedad la presencia de cristales puede no ser detectada hasta la edad adulta.1
Los cristales corneales se presentan de múltiples formas de aguja, opacidades altamente reflectivas valorables fácilmente por biomicroscopía con lámpara de hendidura, presentes en el epitelio corneal y estroma. Debido a su aspecto característico y distribución son fácilmente reconocibles, pudiendo diferenciarse de otras queratopatías cristalinas 4 siendo imprescindible realizar el diagnóstico diferencial con otras patologías que causan depósitos corneales como son las metabolopatías y el consumo de algunos fármacos. Dentro de las metabolopatías que causan depósitos corneales encontramos: 2
• Enfermedad de Wilson: depósitos de color cobrizo en la periferia de la membrana de Descemet. 2
• Enfermedad por depósitos de inmunoproteínas: bandas de opacidades punteadas en copos, principalmente a nivel del estroma posterior.2
• Enfermedad de Fabry: depósito de Gb3 entre la membrana basal del epitelio corneal y la membrana de Bowman con un patrón en espiral, dando lugar a una córnea verticilada.2
• Déficit de L-CAT: depósitos grisáceos en el estroma (de colesterol y fosfolípidos), que se distribuyen de forma difusa en la córnea pero que a menudo están más concentrados en un arco periférico con un borde externo menos definido que el arco senil clásico.2
• Mucopolisacaridosis: depósitos de glucosaminoglucanos en la córnea (epitelio, estroma y endotelio). Esto conduce a cambios estructurales como alteración del espaciamiento y disposición del colágeno del estroma que disminuye la transparencia corneal, obteniendo una apariencia en vidrio esmerilado.2
El diagnóstico se realiza primordialmente de forma clínica por hallazgos corneales y conjuntivales. Pueden determinarse las concentraciones de cistina en leucocitos o fibroblastos cultivados. La angiografía con fluoresceína puede descubrir defectos en ventana en el epitelio pigmentario de la retina.4
Se puede realizar biopsia conjuntival la cual mostraría los típicos depósitos cristalinos, es posible detectar la forma infantil en diagnóstico prenatal si se demuestra un contenido elevado de cistina en células de líquido amniótico.4
En cuanto al tratamiento de acuerdo a la literatura la forma adulta no suele requerir tratamiento a pesar de que diferentes literaturas recomiendan el uso del Clorhidrato de Cisteamina al 0,55% que contiene 0,55% de clorhidrato de cisteamina (5,5 mg/ml de clorhidrato de cisteamina, equivalente a 3,8 mg/ml de base de cisteamina) y una sustancia viscosizante (carmelosa sódica), para permitir un mayor tiempo de permanencia de las gotas en el ojo.2,4 Este gel ha demostrado brindar buenos resultados incluso superiores a la preparación tópica convencional, y con menor frecuencia de uso debido a su mayor viscosidad y tiempo de exposición sobre la superficie ocular. Actualmente en Estados Unidos la FDA no ha avalado el uso de este medicamento. En el Baylor Collage, en Texas está estudiando el uso de nanopartículas que permitirían estabilización del medicamento con mayor disponibilidad y reduciendo la frecuencia de uso a sólo una vez al día. Promete ser una buena opción terapéutica en el futuro.3-6
CONCLUSIONES:
La cistinosis, en todas sus formas, es una enfermedad que puede afectar seriamente a la visión. Para disminuir esta afectación es importante que los pacientes cumplan adecuadamente el tratamiento. Dentro de la afectación corneal, es imprescindible el buen cumplimiento de la pauta posológica de las gotas por lo que consideramos que es mejor el uso del clorhidrato de cisteamina al 0,55%, que permitirá al paciente un mejor cumplimiento.
REFERENCIAS BIBLIOGRÁFICAS:
1. Ariceta G, Camacho JA, Fernández Obispo M, Fernández Polo A, Josep Gamez A, et al. Cistinosis en pacientes adolescentes y adultos: recomendaciones para la atención integral de la cistinosis. Nefrología [Internet] 2015 [citado 10 de junio de 2022]; 35 (3): 304-321. Disponible en: https://scielo.isciii.es/pdf/nefrologia/v35n3/original8.pdf
2. Siguero Martin L, Jerez Olivera E, Guedes Guedes II, et al. Cistinosis ocular: a propósito de un caso. ARCH. SOC. CANAR. OFTAL [Internet] 2022 [citado 10 de junio de 2022]; 33 (3): 27-32. Disponible en: https://sociedadcanariadeoftalmologia.com/wp-content/revista/revista-33/33sco07.pdf
3. Royero Alemán A, Morales Villalobos I. Cristales oportunos: cistinosis nefropática. Reporte de caso. Rev. Soc. Colombiana de Oftalmología. [Internet] 2018 [citado 10 de junio de 2022]; 51 (1): 79 – 84. Disponible en: https://docs.bvsalud.org/biblioref/2018/09/912665/cristales-oportunos.pdf
4. Prado Serrano A, Nava Hernández NG. Manifestaciones corneales de cistinosis en un adolescente. Rev. Mexicana de Oftalmología. [Internet] 2011 [citado 10 de junio de 2022]; 85 (2): 97-102. Disponible en: https://www.elsevier.es/es-revista-revista-mexicana-oftalmologia-321-articulo-manifestaciones-corneales-cistinosis-un-adolescente-X0187451911238723
5. Fernández Ferreiro A, Luaces Rodríguez A, Díaz Tomé V, et al. Hidrogel oftálmico de cisteamina para el tratamiento de la cistinosis ocular. Farm Hosp. [Internet] 2017 [citado 10 de junio de 2022]; 41 (6): 99-105. Disponible en: https://scielo.isciii.es/scielo.php?pid=S1130-63432017000600678&script=sci_arttext&tlng=esç
6. Puentes R, Silvia lbáñez T, Eric Solar G. Cistinosis. [Internet].2022 [citado 10 de junio de 2022]. Disponible en: https://es.wikipedia.org/wiki/Cistinosis